
La hiperplasia suprarrenal congénita se define, como todas aquellas enfermedades de origen genético en las que se produce un error en la esteroidoge´nesis suprarrenal debido a la deficiencia en la actividad de algunas de las enzimas necesarias para la síntesis de cortisol 1. El primer caso fue reconocido desde 1895, cuando el cirujano-anatomista Luigi de Crecchio, en Italia, encontró en la autopsia de un hombre de 40 años un pene de 6cm de longitud con hipospadias Grado I. No halló testículos, pero si´ órganos genitales femeninos y glándulas adrenales de gran tamaño lo que después se pudo correlacionar con una deficiencia de la enzima 21α-hidroxilasa 1. Una serie de directrices sobre la hiperplasia suprarrenal congénita ha sido publicada; la mayoría se han centrado la hiperplasia suprarrenal congénita clásica (HAC). Sin embargo, en muchos sentidos la hiperplasia suprarrenal no clásica (HACN) difiere significativamente de la HAC no solo por su presentación clínica posterior y disímil, sino también por la necesidad de consideraciones distintas con respecto a la terapia.
Caso clínico (Fig. 1)
Se tiene una mujer joven de 19 años afrodescendiente, que se presenta al servicio de ginecología desde el 2014 con un cuadro clínico caracterizado por amenorrea secundaria, asociado a hipodesarrollo de caracteres sexuales secundarios y genitales externos ambiguos, con antecedente de clitoroplastia en 1988. Al examen físico se encontró una llamativa hiperpigmentación en cara y mucosas; desarrollo mamario Tanner I; genitales externos con: clitoromegalia más hipoplasia vaginal. Se solicitan paraclínicos. Trae: una ecografía pélvica transabdominal: 28/ 08/2014 donde se evidencia un útero en AVF que mide 6.1x1.3x2.3 cm de aspecto prepuber sin evidencia de eco endometrial. Ovario derecho de 36x17x18 mm con múltiples folículos periféricos. Ovario izquierdo de 25x14 mm; resonancia magnética nuclear de pelvis: útero disminuido de tamaño para la edad, con endometrio lineal, hallazgos compatibles con hipoplasia uterina, ambos ovarios visibles de tamaño normal con múltiples folículos. En la secuencia sagital T2 con saturación grasa, se identifica vagina en relación con el cuello uterino. Se decide por lo anterior realizar un cariotipo dando como resultado 46XX. Se toman pruebas hormonales: 17 OH hidroxiprogesterona: 248 ng/ml (<200ng/ml)testosterona total 17.7ng/dl,(2-47ng/dl), DHEA: 1,4mg/ dl(2,0-535 μg/dl) y aldosterona 32.59 ng/ml, (4- 31 ng/dL), se hace el diagnóstico de hiperplasia suprarrenal congénita y se inicia manejo con Prednisolona 15mg/día, Fluorocortisona 0.15mg/ día, Estrógenos conjugados 0.625mg/día y Medroxiprogesterona 5mg/día 10 días al mes, con lo cual la paciente ha logrado mejor desarrollo de caracteres sexuales secundarios.
Hiperplasia suprarrenal congénita
La hiperplasia suprarrenal congénita constituye la enfermedad metabólica hereditaria más frecuente. La hiperplasia suprarrenal congénita no-clásica hiperandrogénica (HACN) puede estar C. hiperpigmentacion lengua y orificio bucal.
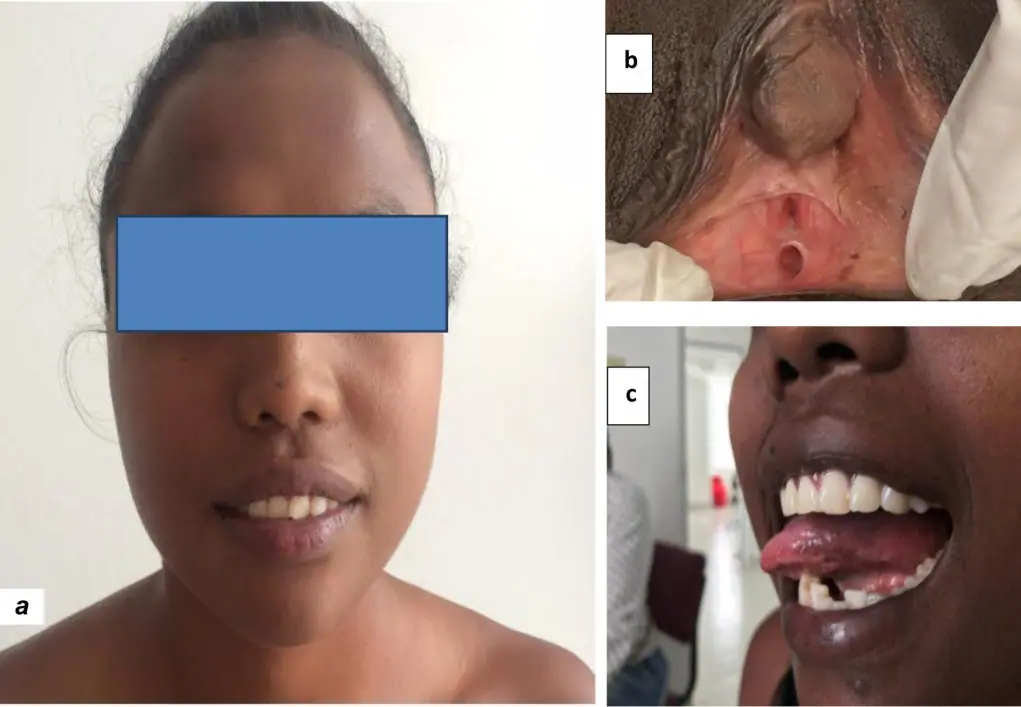
asociada con tres defectos enzimáticos distintos: (a) defectos de 21-hidroxilasa (21-OH), catalizada por el citocromo P450c21A2, codificado por CYP21A2; (b) defectos de actividad 11β-hidroxilasa (11-OH), catalizado por el citocromo P450c11, codificado por CYP11B1; y C) defectos de la actividad 3β-hidroxiesteroide deshidrogenasa (3β-HSD), catalizada por el tipo II3â-HSD, codificado por HSD3B2 y de estas el déficit de la enzima 21α- hidroxilasa es la causa más frecuente lo que corresponde aproximadamente entre el 90% al 95% de los casos. Se estima que la prevalencia en los afectados es de 1/15.000-1/20.0000, pero si tenemos en cuenta todos los portadores de la mutación la prevalencia podría ser tan alta como 1:50-1:60, especialmente en algunos grupos étnico como en las regiones remotas de Alaska donde encontramos la población más afectada1. En un metaanálisis reciente ha promediado de múltiples estudios, una prevalencia del 4.2%4.
La prevalencia estimada para HACN en judíos Ashkenazi de 3.7%m hispanos 1.9% y 0.1% en la población caucásica.
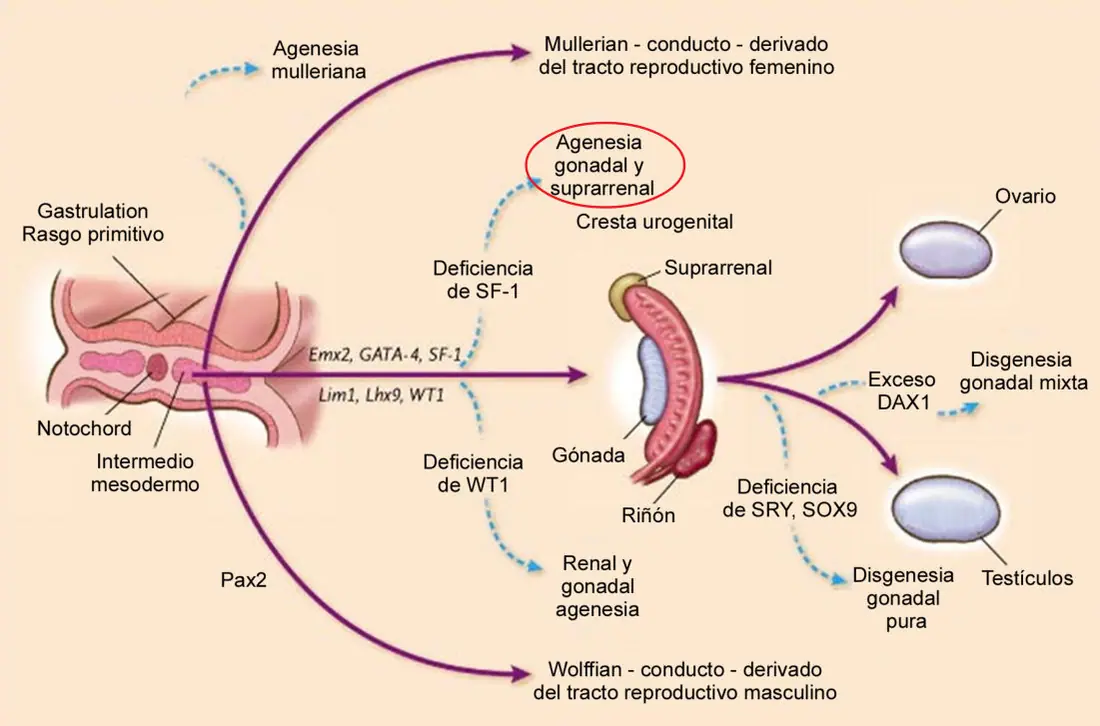
Genéticamente la deficiencia de 21α-Hidroxilasa es una enfermedad autosómica recesiva, por lo cual para expresar su manifestación clínica debe tener siempre los dos alelos (el materno y el paterno) afectados, de lo contrario será simplemente portador de la enfermedad. Así mismo esto significa que el tener un hijo con hiperplasia suprarrenal congénita da un riesgo de hasta un 25% de tener un nuevo hijo afectado. La HACN es un desorden autosómico recesivo debido a la mutación del gen 21-hydroxylase (CYP21A2) resultando en una reducción del 30% al 50% de la actividad de la enzima. Estudios a nivel del genoma humano han encontrado que mutaciones en el gen CYP21 (también llamado CYP21A2), localizadas en la región altamente polimo´rfica del complejo mayor de histocompatibilidad (HLA) en el cromosoma 6p21.3 serían las causantes de la enfermedad. La genotipificación de individuos con hiperplasia suprarrenal congénita está llena de errores debido a la complejidad de las duplicaciones, deleciones y reordenamientos dentro del cromosoma 6. Se conocen más de 100 mutaciones del gen CYP21A2; de importancia clínica se ha visto en aproximadamente 50% de las formas clásicas de la enfermedad grandes deleciones y mutaciones de empalme, como las del extremo del intrón 2, donde hay una sustitución de una citocina por una guanina, lo que provoca el empalme prematuro del intrón y un cambio en el marco de lectura translacional. Podemos tener otros errores genéticos como la sustitución no conservativa de aminoácidos, como la presentada en aproximadamente 1% a 2% de la forma clásica virilizante simple en el exón 4 (sustitución de una Isoleucina 172 por una Asparagina) o las del exón 7 (Valina 281 Leucina) presentada en la forma no clásica y que permite conservar del 20% al 50% de la función enzimática1. Figura 2.
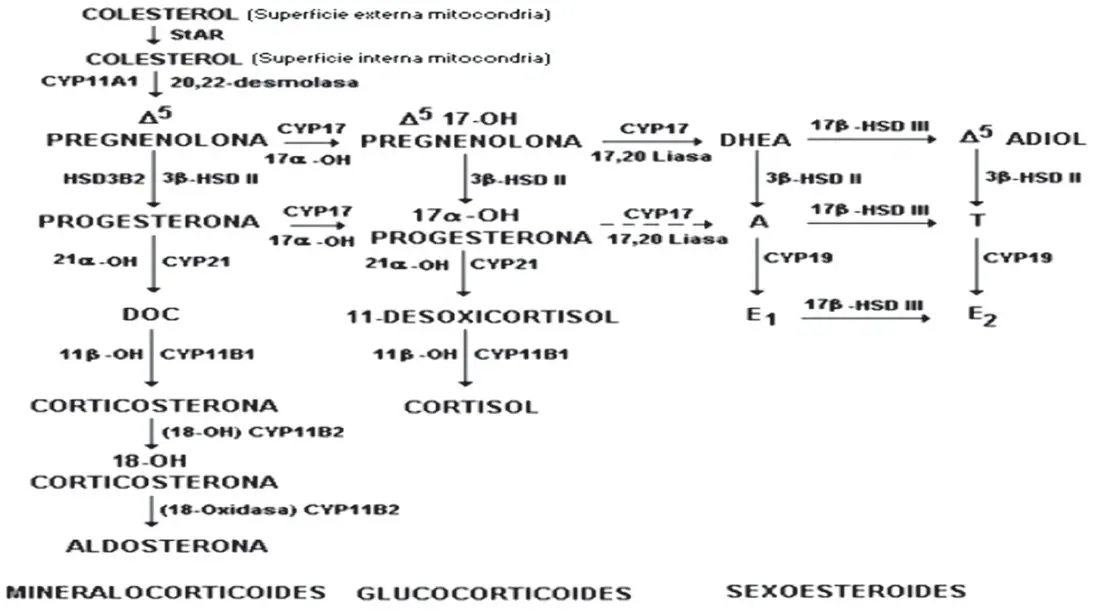
Hablando específicamente de la la deficiencia de 21α-Hidroxilasa ¿qué es lo que tenemos? Recordemos que la síntesis de esteroides por la glándula suprarrenal se da a partir del colesterol, el cual, por una serie de reacciones enzimáticas, da origen a los mineralocorticoides, glucocorticoides y los esteroides sexuales. Todo este proceso se genera específicamente en cada una de sus tres zonas, donde la zona glomerulosa se encarga de la síntesis de mineralocorticoides:
aldosterona y deoxicorticosterona, la zona fasciculada de los glucocorticoides: cortisol y corticosterona, y la zona reticular de los esteroides sexuales: dehidroepiandrosterona, dehidroepiandrosterona sulfato y androstendiona. Para que cada zona sea definida, se requiere de enzimas específicas, y en el caso de la 21α-hidroxilasa se encuentra tanto en la zona glomerulosa donde cataliza la conversión de progesterona a deoxicorticosterona que será el precursor de la aldosterona y en la zona fasciculada donde cataliza la conversión de 17OH–hidroxiprogesterona a 11–deoxicortisol que posteriormente por la 11β-hidroxilasa se convertirá en cortisol. No se encuentra en la zona reticular por lo cual no tiene impacto sobre la síntesis de esteroides sexuales, de ahí que su deficiencia afecta básicamente la producción de glucocorticoides y mineralocorticoides y no la de los esteroides sexuales. De hecho estos últimos sufren un aumento en su producción ya que se origina un aumento de todos los productos previos a dicho bloqueo, sustratos que se canalizan hacia la producción de esteroides sexuales. (Fig. 3) ¿Y qué es lo que pasa entonces con el déficit de cortisol a nivel hormonal?
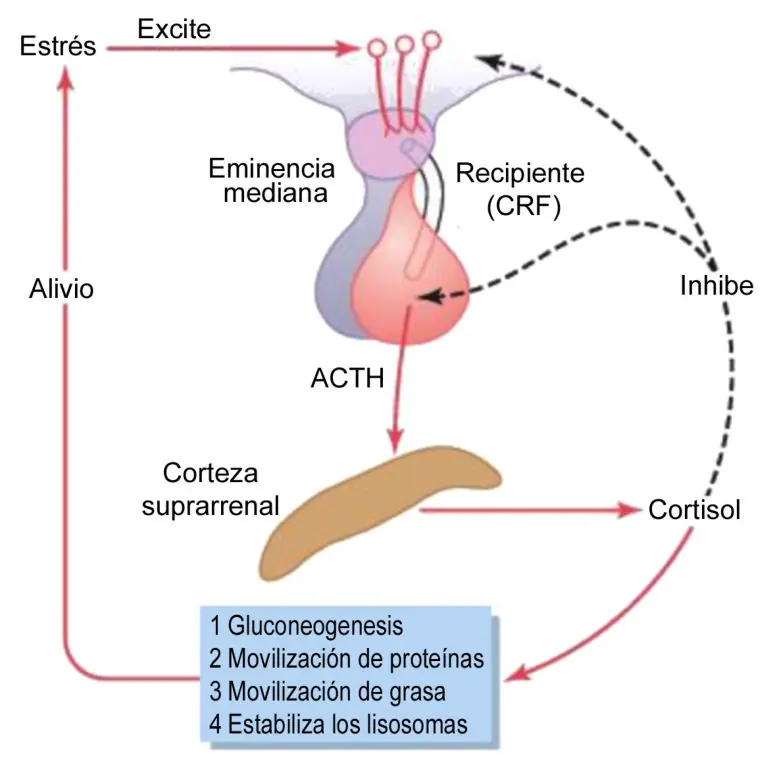
Se debe tener muy en claro cómo es el funcionamiento neuroendocrino del eje hipotálamohipófisis-suprarrenal. Recordemos que el hipotálamo secreta la hormona liberadora de Corticotropina (CRH), esta a su vez va de la hipófisis anterior a las células corticotropicas y estimula la síntesis de la Hormona Adrenocorticotrofina (ACTH) que será finalmente la que regula la producción de esteroides suprarrenal, pero antes de pasar a la suprarrenal, es importante tener en cuenta que la ACTH se sintetiza a partir de una molécula precursora: la Pro-opiomelanocorticotropina (POMC) que a su vez también es precursora de otras hormonas como: las b-endrofinas, la lipotropina, la metencefalina y la hormona estimulante de los melanocitos (MSH) los cuales también se verán involucrados en esta enfermedad. Una vez en la glándula suprarrenal la ACTH va a promover la función de la proteína StAR en el transporte de colesterol libre a la membrana mitocondrial interna, sitio donde se produce una escisión de la cadena lateral dando da lugar al primer paso en la esteroidogenésis.
La ACHT y el eje Hipotálamo – Hipófisis es básicamente modulador de la síntesis de cortisol, ya que los mineralocorticoides son modulados principalmente por el eje Renina-Angiotensina- Aldosterona, y es así como el sistema de retroalimentación hipotálamo-pituitario-adrenal es mediado esencialmente por el cortisol plasmático. Por lo tanto, y ya centrándonos en la deficiencia enzimática puntual, la ausencia de cortisol dado por la carencia de 21α-hidroxilasa, bloquea la regulación negativa ejercida por el cortisol, lo que conduce a un aumento de la producción CRH, con acentuación en la síntesis de ACTH, y así mismo todas las sustancias derivadas de su precursor, que a su vez trae como consecuencia un acrecentamiento del estímulo suprarrenal, lo cual genera la hiperplasia de la glándula. A su vez, estimula la síntesis excesiva de productos suprarrenales en las vías no deterioradas por la deficiencia de la enzima y la acumulación de moléculas precursoras, principalmente 17 hidroxiprogesterona, que desvía a la producción de andrógenos, D4 androstenediona, que se convierte en testosterona. (Fig. 4)
En resumen el hiperandrogenismo en la HACN resulta de: 1. La hiperplasia adrenal depende de la cinética enzimática alterada sin aumento de los niveles de ACTH -raramente no comprometida-. 2. Aumento de la conversión periférica a andrógenos de los niveles excesivos de metabolitos esteroideos. 3. Aumento de la secreción de andrógenos ováricos determinado por la aparición secundaria de una mPCO en pacientes con HACN. (Fig. 5) El cortisol, es una hormona muy importante, principalmente en la homeostasis de la glucosa, aumenta los niveles disponibles de glucosa para el organismo al estimular la gluconeogénesis hepática, estimula la lipolisis y proteólisis para generar fuente de energía, inhibe acción de la insulina, además de tener otras acciones importantes tal como: ser inmunomodulador, antiinflamatorio, vasoconstrictor, disminución de la permeabilidad de las membranas. Todas estas acciones van encaminadas a mejorar la resistencia del organismo a los cambios nocivos.
Por su parte la aldosterona es la hormona fundamental para regular el volumen del líquido extracelular y mantener las concentraciones plasmáticas de sodio y potasio. La gravedad de la enfermedad se correlaciona con la variación alélica CYP21A2 y esto clínicamente se manifiesta según el porcentaje de pérdida funcional enzimática de la 21ahidroxilasa. Es así como se tiene un espectro de manifestaciones clínicas que van desde formas tan graves como la clásica con pérdida salina hasta formas más sutiles como la no clásica tardía. En la hiperplasia adrenal clásica (HAC) con pérdida salina, se tiene que no hay o hay menos del 1% de actividad enzimática. Por lo tanto es la 3βHSD2, 3β-hidroxisteroide dehydrogenasa tipo 2; 5α-R, 5α-reductasa tipo 1; 17βHSD5, 17β-hidroxisteroide dehydrogenasa tipo V; A, androstenediona; ACTH, adrenocorticotropina; DHEA, dehidroepiandrosterona; DHEAS, dehidroepiandrosterona-sulfato; DHT, dihidrotestosterona; HPA, hipothalamo–pituitaria–adrenal; HPO, hipothalamio–pituitaria–ovario; P450c17, 17α-hydroxilasa/17,20-liasa; P450ssc, colesterol enzima de clivaje de cadena lateral; StAR, steroidogenic acute regulatory protein; STS, steroid sulfatasa; SULT2A1, sulfotransferasa; T testosterona.4
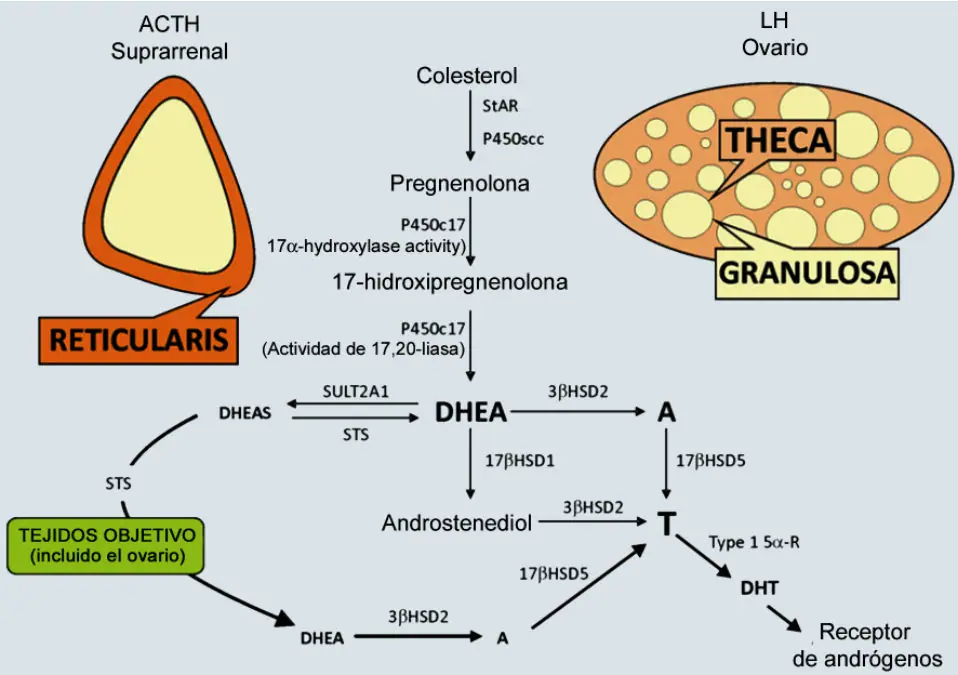
forma más grave, se presenta hasta en el 75% de los casos, se caracteriza por un cuadro clínico de inicio temprano en los primeros días-semanas de vida, progresivo, con un impacto severo en la homeostasis del sodio y agua corporal, manifestándose clínicamente con: anorexia, ausencia de ganancia ponderal, astenia, poliuria y vómitos, que puede incluso evolucionar en poco tiempo a un cuadro severo de deshidratación hipotónica, acidosis metabólica hiponatrémica, hiperkalemia y shock hipovolémico con consecuencias letales. Además el exceso de secreción suprarrenal de andrógenos en las niñas en su etapa prenatal, produce una virilización de los genitales externos que lleva a la aparición de genitales ambiguos con: hipertrofia de clítoris, fusión de los labios mayores y migración rostral del orificio uretral-vaginal 3. El ma´ximo grado de virilizacio´n dara´ lugar a un fenotipo masculino con hipertrofia del cli´toris, hipospadias perineal y labios mayores escrotalizados, con ausencia de testes ocasionando estadios de V según la escala da Prader. De hecho niñas muy virilizadas pueden ser erróneamente identificadas como varones con criptorquidia, la diferencia radica en que las estructuras derivadas del conducto de Wolf: útero, trompas y 1/3 superior de la vagina y sus gónadas (ovarios) se desarrollan con normalidad.
Otra forma de presentación se denomina clásica sin pérdida salina, presentándose en el 25% de los casos, en la cual puede haber una actividad enzimática hasta del 2% y donde la síntesis de aldosterona no se encuentra tan gravemente alterada y es suficiente para mantener el balance hídrico, la afección aquí radica principalmente en el exceso de andrógenos. Por lo tanto se encuentran pacientes con grados de virilización variable al nacimiento, y posteriormente en la etapa posnatal, el exceso de andrógenos continúa virilizando los genitales y determina la aparición de una pseudopubertad precoz, con signos de hiperandrogenismo como: pubarquia, axilarquia temprana, aumento del olor corporal, acné severo, crecimiento exagerado del pene, alopecia de distribución masculina, hipertrofia de clítoris, aceleración de la velocidad de crecimiento y, más aún, de la maduración ósea, con resultado de talla adulta baja en los hombres y en las mujeres trastornos menstruales, ovarios micropoliquísticos, disfunción ovárica con anovulación con repercusión sobre la fertilidad.
En hombres también se ha encontrado su subfertilidad por grados variables de oligospermia, además de alteraciones metabólicas por el hiperinsulinismo con variación en el metabolismo de los hidratos de carbono3. Por último está la forma no clásica o tardía, donde puede existir una actividad enzimática hasta del 50%, la deficiencia parcial de la enzima es suficiente para la síntesis de mineralocorticoides y cortisol, con hiperproducción de andrógenos, y dado que su presentación es tardía, no afecta el desarrollo genital prenatal de los genitales externos, el cuadro de hiperandrogenismo puede hacerse evidente durante la infancia o la adolescencia2. Una característica compartida por todos los pacientes de las diferentes formas es la hiperpigmentación en piel y mucosas, y esta se da por al aumento de los productos derivados de la Proopiomelanocortina (precursor de la ACTH), específicamente por la hormona estimulante de los melanocitos. Finalmente hay portadores sanos, que son aquellos pacientes con mutación en un solo alelo, tratándose de personas asintomáticas que son detectados generalmente en el estudio de familiares afectos, en programas de detección neonatal. El diagnóstico de hiperplasia suprarrenal congénita parte desde la base clínica donde según la enzima y grado de deficiencia de esta, se tendrán cuadros clínicos específicos de cada una. Es de enfatizar que el diagnóstico neonatal, es más difícil en los varones con hiperplasia suprarrenal. En los primeros días de vida es indistinguible de un niño sano, de hecho, será considerado como un varón “bien dotado” y muchas veces las crisis de pérdida salina serán atribuidas a cuadros virales, estenosis hipertrófica de píloro o sepsis clínica, a diferencia de las niñas donde la ambigüedad sexual obligará siempre a la búsqueda de un diagnóstico.
Inicialmente se valora la función o el estado hormonal de la glándula suprarrenal, donde lo primero que se tendrá como base son unos niveles de cortisol abolidos, unos niveles de aldosterona disminuidos según la forma de presentación con una actividad de renina plasmática aumentada, una relación aldosterona/renina disminuida y niveles de andrógenos suprarrenales aumentados. Posteriormente, en el caso de que la hiperplasia suprarrenal sea causada por déficit de 21α-Hidroxilasa lo que se debería medir son los productos previos al bloqueo que genera esta enzima de la vía de la síntesis de los glucocorticoides. Por lo tanto, se medirán niveles de 17OH-progesterona, los cuales estarán aumentados, no obstante, en la interpretación de estos resultados depende de la edad. En recién nacidos niveles >35ng/dl se consideran anormales, sin embargo en neonatos al interpretar estas pruebas, debe recordarse que los niveles de 17-OH-progesterona son normalmente altos al nacer, aun mas en prematuros o bebes enfermos, y que estos niveles disminuyen rápidamente durante los primeros días posnatales. Por ello se puede llegar a interpretar erróneamente niveles altos de 17OH-progesterona como déficit de 21α-hidroxilasa, lo importante es el seguimiento, ya que en los neonatos afectados los niveles de 17-OH-progesterona persisten aumentados con el tiempo, contrario en neonatos sanos donde los niveles tienden a normalizarse. Se recomienda evaluar entre las 48 a 72 horas de su nacimiento y a los 28 días, En algunos países utilizan puntos de corte diferente según el peso y edad gestacional del recién nacido. En el adulto generalmente los niveles de 17-OH-progesterona varían entre 200- 400ng/dl Para el diagnóstico también se podrá realizar un test de estimulación, de hecho el Gold estándar del diagnóstico es, donde se administran 125-250mg de ACHT y se miden posteriormente los niveles de 17-OHprogesteorna y D4-androstenediona al inicio del estudio y 60 minutos, encontrándose una respuesta exagerada, 17-OH-progesteorna >1000ng/dl. Finalmente, lo último que nos queda para confirmar el diagnóstico de esta patología es la evaluación molecular donde se buscará la alteración del gen implicado. También es importante durante el abordaje, diagnóstico de la enfermedad, valorar el estado hidroelectrolítico y acido-base del paciente.
En los últimos años, se ha abogado a que el diagnóstico de esta enfermedad se pueda realizar antes de su presentación clínica, y es así como las guías de la Sociedad de Endocrinología Americana y la Sociedad de Endocrinología Pediátrica Europea recomiendan que la detección de la deficiencia de 21α-hidroxilasa se incorpore a todos los programas de tamizaje neonatal, a través de la evaluación de los niveles sanguíneos de 17-OH-Progesterona, argumentando que es una enfermedad común, potencialmente fatal, y que su reconocimiento y tratamiento temprano pueden prevenir la morbilidad y la mortalidad. Se ha visto, por ejemplo, tasas tan altas de mortalidad del 4% al 10% en los países donde no se realiza tamizado. Además impacto mórbido severo reflejado principalmente en discapacidades de aprendizaje, talla adulta alcanzada, problemas de asignación sexual e incluso en la fertilidad futura de las mujeres afectadas, que con un manejo temprano podrían evitarse. Es así como a partir del 2009, 50 estados de Estados Unidos y otros 12 países más, tienen incorporada la búsqueda de déficit de 21α-Hidroxilasa en sus programas de tamizaje1. No obstante, quienes están en contra de esta medida refieren que el valor predictivo positivo del tamizaje neonatal puede llegar a ser tan malo como <1%, lo que significa que por cada 100 muestras que son positivas, solo una podría representar un verdadero caso de Hiperplasia Suprarrenal Congénita 2. El tratamiento dependerá del grado de afectación enzimática. Los objetivos son: reemplazar la secreción fisiológica de glucocorticoides y mineralocorticoides, evitar los síntomas de virilización y en algunos casos, la corrección quirúrgica de los genitales externos. El pilar del manejo es la restitución de los glucocorticoides.
La hidrocortisona es el fármaco de elección en los niños, debido a su potencia biológica, otros glucocorticoides, como la prednisolona, prednisona o la dexametasona son más potentes, pero tienen una mayor repercusión sobre el crecimiento óseo y otros sistemas, por lo cual se recomiendan en el manejo de adultos o cuando haya parado el crecimiento óseo. La meta del tratamiento con esteroides es bloquear la hiperestimulación hipofisiaria, y suplir las necesidades de las hormonas deficientes. En cuanto a la dosis, es preciso individualizarla según la necesidad de cada paciente, ya que esta, está influenciada por múltiples factores, en general en los casos de la forma clásica se requieren dosis entre 15-20 mg/m2/día de y aquellos con la forma virilizante simple solo necesitan entre 8-10 mg/m2/día. El objetivo es tratar con la mínima dosis eficaz que permita un equilibrio entre el crecimiento y desarrollo puberal normal, con una supresión adecuada de los andrógenos suprarrenales. La infra dosificación podría dar lugar a crisis de pérdida salina y aumento de la síntesis de hormonas sexuales de origen adrenal, con virilización y cierre prematuro de epífisis resultando en talla baja en el adulto. Además, puede asociarse a una pubertad precoz dependiente de gonadotropinas. El tratamiento excesivo, por su parte puede dar lugar al síndrome de Cushing1. El tratamiento debe ser cuidadosamente monitorizado. La variable clínica más importante es mantener una adecuada velocidad de crecimiento con un peso y tensión arterial normal, asimismo se pueden usar parámetros bioquímicos como la 17OHP, androstendiona y testosterona como indicadores de un adecuado tratamiento.
El tratamiento prenatal con esteroides plantea un nuevo panorama en el manejo, donde su principal objetivo es prevenir la virilización de los genitales externos de los fetos femeninos, reduciendo la necesidad de cirugía reconstructiva genital y el impacto psicológico de la virilización. Como se mencionó previamente dado que es una enfermedad autosómica recesiva, se plantea realizar diagnóstico genético en útero en fetos con riesgo, como aquellos con historia familiar de hiperplasia suprarrenal congénita.
De hecho en estos fetos se empieza manejo tan pronto se confirma el embarazo y se mantiene hasta las 10 a 11 semanas de gestación donde por medio de una biopsia de las vellosidades coriales se puede realizar el análisis molecular y diagnóstico del sexo. En caso de confirmarse la deficiencia enzimática y de ser sexo femenino el tratamiento se continúa si es homocigota para el gen. Si es masculino, se suspende el tratamiento, se reinicia en su época neonatal inmediata. El esteroide a usar en las pacientes embarazadas es la dexametaxona, ya que esta atraviesa la placenta, no es inactivada por 11â- hidroxiesteroide dehidrogenasa tipo 2 placentaria, se debe iniciar antes de las 6 a 8 semanas, tiempo en el que inicia la diferenciación sexual, a una dosis de 0.02 mg/kg/día, dos veces al día. La evidencia previa ha demostrado que hasta del 70% al 80% de los fetos que reciben tratamiento prenatal nacen con genitales normales o con leve virilización. No obstante, el tratamiento con esteroide prenatal también ha planteado problemas en cuanto al impacto negativo que puede generar en el embarazo, donde se ve mayor ganancia de peso, estrías y edema, e incluso aumento de diabetes gestacional y trastornos hipertensivos. Estudios sobre la eficacia y en impacto del manejo con esteroides tanto en el feto como en la madre hay muy pocos, la mayor serie es la publicada por Maria New et al3 , donde tomaron 532 embarazos diagnosticados previamente mediante amniocentesis o muestreo de vellosidades coriónicas entre 1978 y 2001 en el New York Presbyterian Hospital-Weill Medical College de Cornell University, de estos, 281 fueron tratados prenatalmente para HAC debido al riesgo de deficiencia de 21α-Hidroxilasa. De los embarazos evaluados, 116 bebés fueron afectados con la forma clásica de deficiencia de 21-α Hidroxilasa, de estos, 61 eran mujeres, 49 de las cuales fueron tratadas prenatalmente con dexametasona, y se demostró que esta fue eficaz para reducir la virilización hasta en un 85%. No hubo diferencias estadísticas en los síntomas durante el embarazo entre las madres tratadas con dexametasona y las no tratadas con dexametasona, excepto el aumento de peso, el edema y las estrías, que fueron significativamente mayores en el grupo tratado. No se observaron efectos secundarios significativos o duraderos en los fetos, lo que indica que el tratamiento con dexametasona es seguro.
Algo importante para tener en cuenta durante la terapia con glucocorticoides, es la necesidad de aumento de su dosis ante situaciones de estrés, los pacientes con las formas graves de deficiencia de 21α-Hidroxilasa no pueden producir suficiente cortisol en respuesta a estas situaciones (cirugías, infecciones, intolerancia a la vía oral, trauma, etc.) por lo que se deberá aumentar la dosis de mantenimiento de glucocorticoides entre 2 y 3 veces en función del grado de estrés, y de hecho, si no tolera la vía oral se tendrá que proceder a infusiones endovenosas. De no hacerlo, se puede desencadenar una crisis de insuficiencia suprarrenal. Además, en estos casos las concentraciones de glucosa deben ser cuidadosamente monitoreadas, y se puede requerir reemplazo de sodio y glucosa4. Otro pilar del manejo es la reposición de mineralocorticoides es que el mineralcorticoide a emplear es la 9á-fluorhidrocortisona oral y en los recién nacidos para favorecer el efecto mineralcorticoide, se administran además suplementos de cloruro sódico oral (4 meq/kg/ día) hasta que inicien la alimentación complementaria. El control de la idoneidad del tratamiento mineralcorticoide lo da la ausencia de síntomas, tensión arterial y frecuencia cardiaca normales, normalidad electrolítica y del nivel de actividad de renina plasmática. El mantenimiento del balance de sodio ayuda a reducir los niveles de vasopresina y ACTH, contribuyendo a disminuir la dosis de glucocorticoides necesarias. Ya como terapia adyuvante en las pacientes que continúan teniendo signos de hiperandrógenismo a pesar de una buena supresión adrenal se puede usar anti andrógenos: Flutamida, Nilutamida, Bicalutamida, Testolactona, que además sirven para disminuir la dosis de glucocorticoides necesaria. En un ensayo clínico realizado por Debora Merke et al4 , se aleatorizó a 28 niños con hiperplasia suprarrenal a dos regímenes de manejo: Régimen 1: flutamida + testolactona + dosis reducidas de hidrocortisona y fludrocortisona, o un Régimen 2:
hidrocortisona y fludrocortisona a dosis normales, y lo que se encontró fue que las dosis de hidrocortisona fueron mucho menores en el régimen 1: 8,6 + 0,6 mg/m2/día que en el régimen 2: 13,3 + 0,6 mg/m2/día, siendo las diferencias estadísticamente significativas (P < 0.001).
Otra opción de manejo es la encaminada a una de las principales complicaciones, la talla baja. A estos pacientes se les ofrece la hormona del crecimiento o bien análogos de GnRH. Recordemos que la mayoría de los pacientes con déficit de 21α-Hidroxilasa alcanzan una talla adulta menor que la esperada, generalmente 1- 1.5 DS por debajo de la talla de sus padres. Un metanálisis hecho en 18 centros alrededor del mundo, muestra que los pacientes con la hiperplasia suprarrenal congénita clásica tuvieron 1.3 DS estándar (10 cm) menos que el promedio5. Varios factores contribuyen a ello: ya sea la propia enfermedad donde el hiperandrogenismo durante la infancia conduce a un rápido crecimiento lineal acompañado por la maduración y cierre epifisario prematuro además de generar patrones alterados de secreción de hormona de crecimiento, o bien por la pubertad precoz de origen central desencadenada, o por el mismo tratamiento de la enfermedad que también tiene un impacto negativo7-9. La dosis y tiempo de empleo de glucocorticoides puede afectar adversamente la talla. Si esta baja es ocasionada por una pubertad precoz central, s ha visto que adicionar al manejo un análogo de la GnRH, que se usa para suprimir la pubertad central para evitar el cierre prematuro de las epífisis, mejora la talla en estos niños. En su estudio Lin-su Karen et al.5, realizado en New York durante 8 años, se demostró que la terapia con hormona de crecimiento sola o con análogos de GnRH mejora la estatura adulta final en pacientes con hiperplasia suprarrenal congénita, logrando que hasta un 73% al 100% de los pacientes lograran metas de talla esperadas. Las mujeres afectadas, pueden presentar disminución de fertilidad. De hecho, a pesar de una tasa aparente de embarazo normal de alrededor del 90%, las mujeres con hiperplasia suprarrenal congénita clásica tienen fecundidad baja (0,25 nacidos vivos por mujer frente a 1,8 en la población general)6, esto debido especialmente a las alteraciones hormonales que derivan de un control inadecuado de la enfermedad, principalmente dado por el exceso de andrógenos, que ocasionan un estado estro persistente, lo cual bloquea el eje hipotálamohipófisis-ovario, presentándose clínicamente como síndrome de ovario poliquístico, irregularidades menstruales (oligo/amenorreas), anovulación. Además también por las alteraciones anatómicas secundarias a la virilización: estenosis del introito vaginal y alteraciones anatómicas derivadas de la cirugía. Por lo cual estas pacientes se benefician en su manejo de una terapia adicional con anticonceptivos orales anti-androgénicos de segunda o tercera generación.
Otro punto a tratar y tener en cuenta es el aumento del riesgo metabólico que tienen estos pacientes. Los niños con hiperplasia suprarrenal congénita tienen un índice de masa corporal mayor que los controles debido al aumento de la masa grasa, por lo tanto aproximadamente la mitad tienen sobrepeso y del 16% al 25% son obesos. Se ha encontrado también en estos que las concentraciones séricas de leptina y de insulina son significativamente más altas que las de sus homólogos sanos. Por lo cual en paciente con la forma clásica sin manejo presentan mayor resistencia a la insulina. En vista del aumento de la grasa corporal y de las posibles consecuencias metabólicas, se sugiere educación nutricional y cambios en el estilo de vida.10,11 Finalmente, en mujeres que presentan virilización marcada, la cirugía reconstructiva se ofrece como una opción al manejo, con el fin de lograr una apariencia genital compatible con el género, desobstruir las vías urinarias, evitar incontinencia e infecciones y lograr una buena función sexual y reproductiva en la vida adulta. Se discute el momento de la vaginoplastia/ criptoroplastia. Sin embargo, la mayoría de guías sugieren que se realice a una edad temprana, para lograr mejores resultados, no obstante, hay quienes abogan que solo deberá realizarse cuando se tenga una edad mental adulta en la que la persona reconozca su género y siempre acompañada de un equipo multidisciplinario que brinde ayuda a padres y paciente sobre la asignación de su identidad sexual.
Referencias
- Speiser PW, Asís R, Bassin LS, Ghizzoni L, Hens- le TW, Merke DP et. al. Congenital Adrenal Hy- perplasia Due to Steroid 21- Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab 2010;95(9):4133-4160.
- Latorre S., et al. Hiperplasia adrenal congénita por déficit de 21 hidroxilasa: un reto diagnóstico y terapéutico. Repertorio de Medicina y Cirugía, Elsevier, España. 2016;25 (2):79-88.
- New MI, Carlson A, Obeid J, Marshall I, Cabrera MS, Goseco A, Lin-Su K, Putnam AS, Wei JQ, Wilson RC 2001 Prenatal diagnosis for congenital adrenal hyperplasia in 532 pregnancies. J Clin Endocrinol Metab 86:5651- 5657.
- Enrico Carmina, Didier Dewailly, Héctor F. Escobar-Morreale, Fahrettin Kelestimur, Carlos Moran, Sharon Oberfield,Selma F. Witchel, and Ricardo Azziz. Non-classic congenital adrenal hyperplasia due to 21-hydroxylase deficiency revisited: an update with a special focus on adolescent and adult women. Human Reproduction Update, 2017;23(5);580-59.
- Rodríguez A., Sanz M., Echeverría A. Hiperplasia suprarrenal conge´nita por déficit de 21-hidroxilasa. Pediatr Integral 2015; 19(7):488-497.
- New MI, Carlson A, Obeid J, Marshall I, Cabrera MS, Goseco A, ?Lin-Su K, Putnam AS, Wei JQ, Wilson RC. Prenatal diagnosis for congenital adrenal hyperplasia in 532 pregnancies. J Clin Endocrinol Metab 2001;86:5651-5657.
- JOINT LWPES/ESPE CAH WORKING GROUP, Consensus Statement on 21-Hydroxylase Deficiency from The Lawson Wilkins Pediatric Endocrine Society and The European Society for Pediatric Endocrinology, The Journal of Clinical Endocrinology & Metabolism. September 2002;87(9):4048-4053.
- Merke D., Keil M., Jones J., Fields J., Hill S., Cutler G., Flutamide, testolactone, and reduced hydrocortisone dose maintain normal growth velocity and bone maturation despite elevated androgen levels in children with congenital adrenal hiperplasia, The Journal of Clinical Endocrinology and Metabolism. Indiana. USA 2000; 85: 1114-1120.
- Eugster EA, Dimeglio LA, Wright JC, Freidenberg GR, Seshadri R, Pescovitz OH Height outcome in congenital adrenal hyperplasia caused by 21-hydroxylase deficiency: a meta-analysis. J Pediatr 2001;138:26-32.
- Lin-Su K., et al. Final adult height in children with congenital adrenal hiperplasia treated with growth hormone. J Clin Endocrinol Metab, June 2011, 96(6):1710-1717.
- Casteras A, De Silva P, Rumsby G, Conway GS. Reassessing fecundity in women with classical congenital adrenal hyperplasia (CAH): normal pregnancy rate but reduced fertility rate. Clin Endocrinol (Oxf) 2009;70:833-837.
Afiliaciones y notas
* Endocrinología Ginecológica. Departamento de OB-GIN. Profesor titular y distinguido. Universidad del Valle. ** Residente rotante por Endocrinología Ginecológica. Departamento de OB-GIN. Universidad del Valle.
Cómo citar este artículo
Gómez Tabares G, Vélez A. Hiperplasia suprarrenal congénita: Deficiencia de 21α- hidroxilasa. A propósito de un caso. Rev Col Menop. 2017;23(3):8-18.
Gómez Tabares, G., & Vélez, A. (2017). Hiperplasia suprarrenal congénita: Deficiencia de 21α- hidroxilasa. A propósito de un caso. Revista Colombiana de Menopausia, 23(3), 8–18.
El archivo RIS se importa en Zotero, Mendeley o EndNote. Revisa los nombres de los autores: la cita se arma automáticamente a partir del artículo.